توارث تکژنی: اتوزومی و وابسته به X
بیماریهای تکژنی از قوانین مندل پیروی میکنند و الگوی توارث آنها را معمولاً از روی شجرهنامه میتوان شناخت. سه پرسش ساده بیشتر راه را نشان میدهد: آیا بیماری در هر نسل دیده میشود؟ آیا زن و مرد به یک اندازه گرفتارند؟ و آیا بیماری از پدر به پسر رسیده است؟ پاسخ این سه پرسش، ژن را روی اتوزوم یا کروموزوم X قرار میدهد و غالب یا مغلوب بودن آن را روشن میکند.
مقایسه الگوهای توارث
جدول زیر ویژگیهای اصلی هر الگو را کنار هم میگذارد. توارث میتوکندریایی تکژنی هستهای نیست، اما چون در تشخیص افتراقی شجرهنامهها مطرح میشود، در همین جدول آمده است:
| الگو | چه کسانی مبتلا میشوند | انتقال پدر به پسر | خطر برای فرزندان | نمونهها |
|---|---|---|---|---|
| اتوزومی غالب | هر دو جنس به یک اندازه؛ در نسلهای پیاپی | دارد | ۵۰٪ فرزندان فرد مبتلا | مارفان، هانتینگتون، دنتینوژنز ایمپرفکتا |
| اتوزومی مغلوب | هر دو جنس به یک اندازه؛ معمولاً خواهر و برادرها در یک نسل؛ بیشتر در ازدواج خویشاوندی | مطرح نیست | ۲۵٪ در هر بارداری دو ناقل | فیبروز کیستیک، تالاسمی، PKU، پاپیون-لفور |
| وابسته به X مغلوب | تقریباً فقط مردان؛ زنان ناقل | ندارد | ۵۰٪ پسران مادر ناقل مبتلا؛ همه دختران مرد مبتلا ناقل | هموفیلی، دوشن، کمبود G6PD، دیسپلازی اکتودرمی هیپوهیدروتیک |
| وابسته به X غالب | زنان حدود دو برابر مردان | ندارد | همه دختران مرد مبتلا؛ ۵۰٪ فرزندان زن مبتلا | راشیتیسم هیپوفسفاتمیک وابسته به X |
| میتوکندریایی | هر دو جنس، با شدت بسیار متغیر | ندارد | فقط از مادر؛ به همه فرزندان | سندرم Leigh، MELAS، LHON |
اتوزومی غالب: سندرم مارفان
در توارث اتوزومی غالب یک آلل جهشیافته برای بروز بیماری کافی است. بنابراین هر فرزند فرد مبتلا با احتمال ۵۰٪ آلل بیماری را میگیرد و بیماری معمولاً در نسلهای پیاپی دیده میشود. سندرم مارفان نمونه کلاسیک این الگوست و از جهش ژن FBN1 (سازنده فیبریلین-۱) پدید میآید. بیمار گرفتاری اسکلتی، چشمی (جابهجایی عدسی) و قلبیعروقی دارد.
خطرناکترین جزء بیماری، اتساع ریشه آئورت و دایسکشن آن است؛ به همین دلیل این بیماران باید بهطور منظم با اکوکاردیوگرافی پیگیری شوند. در مقابل، دیستروفی عضلانی دوشن و هموفیلی A وابسته به X مغلوباند و تالاسمی آلفا توارث اتوزومی مغلوب دارد.
مارفان: اتوزومی غالب، ژن FBN1؛ مهمترین علت مرگ، اتساع و دایسکشن ریشه آئورت است.
مغلوب وابسته به X: هموفیلی و ناقل اجباری
مرد تنها یک کروموزوم X دارد (همیزیگوت است)، پس هر آلل معیوبی روی X در او بروز میکند. زن برای ابتلا به دو آلل معیوب نیاز دارد و معمولاً فقط ناقل است. به همین دلیل بیماران تقریباً همیشه مردند. از ازدواج مادر ناقل با پدر سالم، هر پسر ۵۰٪ احتمال ابتلا و هر دختر ۵۰٪ احتمال ناقل بودن دارد.
پدر همیشه کروموزوم Y را به پسر و کروموزوم X خود را به همه دخترانش میدهد. نتیجه این است که انتقال از پدر به پسر هرگز دیده نمیشود و همه دختران مرد مبتلا به هموفیلی، اگر مادرشان سالم باشد، ناقل اجباری (obligate carrier) هستند. اگر مادر خودش ناقل باشد، نیمی از دختران مبتلا و نیمی ناقل میشوند. اگر هم پدر سالم باشد و مادر فقط موزائیسم گنادی داشته باشد، دختران الزاماً ناقل نیستند.
دختران مرد مبتلا به هموفیلی (با مادر سالم) همگی ناقل اجباریاند و هیچیک مبتلا نیستند؛ پسران او سالم میمانند.
خطر ابتلای ۵۰٪ پسران فقط وقتی درست است که مادر ناقل باشد؛ پسران پدر مبتلا از او بیماری نمیگیرند.
در شجرهنامه این الگو، زنان ناقل (دایره نقطهدار) سالم به نظر میرسند و بیماری از طریق آنها به پسرانشان میرسد. هیچ مرد ناقلی وجود ندارد؛ مرد یا سالم است یا مبتلا. این ویژگی الگو را از اتوزومی مغلوب جدا میکند، زیرا در آن الگو ناقلان در هر دو جنس دیده میشوند.
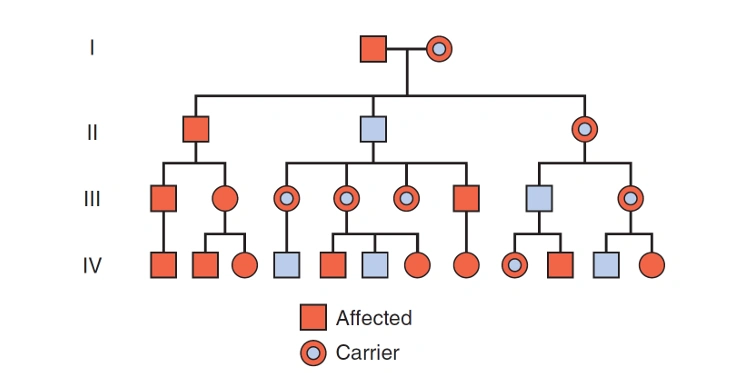
زن ناقل در این الگو گاهی علامت خفیف دارد؛ علت آن غیرفعال شدن نامتوازن کروموزوم X (لایونیزاسیون) است.
غالب وابسته به X
در این الگو یک آلل جهشیافته در زن هتروزیگوت هم بیماری ایجاد میکند. چون زن دو کروموزوم X دارد، شانس گرفتن آلل معیوب برای او دو برابر مرد است و زنان مبتلا تقریباً دو برابر مرداناند. مرد مبتلا بیماری را به همه دخترانش میدهد و به هیچ پسری نمیدهد. زن مبتلا نیز آن را به نیمی از فرزندانش، چه دختر و چه پسر، منتقل میکند. در مردان بیماری معمولاً شدیدتر است.
وابسته به X غالب: زنان بیشتر از مردان مبتلا میشوند و انتقال از پدر به پسر وجود ندارد.
فراوانی بیشتر در ازدواج خویشاوندی مشخصه اتوزومی مغلوب است، نه الگوهای وابسته به X.
اتوزومی مغلوب: سندرم پاپیون-لفور
سندرم پاپیون-لفور یک بیماری اتوزومی مغلوب است و از جهش ژن CTSC (سازنده کاتپسین C) پدید میآید. این آنزیم در عملکرد سلولهای ایمنی و التهابی نقش دارد. بیمار دو یافته اصلی دارد: هیپرکراتوز کف دست و پا و پریودنتیت شدید و زودرس. پریودنتیت از دوره دندانهای شیری شروع میشود و به افتادن زودهنگام دندانهای شیری و دائمی میانجامد. هر دو جنس به یک اندازه گرفتار میشوند و ازدواج خویشاوندی خطر را بالا میبرد.
هیپرکراتوز کف دست و پا همراه افتادن زودرس دندانها: سندرم پاپیون-لفور، اتوزومی مغلوب، ژن CTSC.
دیسپلازی اکتودرمی و دنتینوژنز ایمپرفکتا
دیسپلازی اکتودرمی گروهی از بیماریهاست که ساختارهای مشتق از اکتودرم، یعنی پوست، مو، ناخن، غدد عرق و دندان را گرفتار میکند. یافتههای دندانی جزو معیارهای اصلی آن است: کمشماری یا نبود مادرزادی دندانها (هیپودنشیا یا آنودنشیا)، دندانهای پیشین مخروطی و تأخیر رویش. برای نمونه، پسربچهای با دندانهای کم و مخروطی، موی کمپشت، پوست خشک و ناتوانی در تحمل گرما را باید از این نظر بررسی کرد.
شکل کلاسیک این گروه، دیسپلازی اکتودرمی هیپوهیدروتیک یا سندرم Christ-Siemens-Touraine است. توارث آن مغلوب وابسته به X است و از جهش ژن EDA (سازنده اکتودیسپلازین A) پدید میآید. مردان بهشدت گرفتار میشوند و زنان ناقل، به علت لایونیزاسیون، علائم خفیفی مانند کمبود چند دندان نشان میدهند. شکلهای نادر اتوزومی غالب و مغلوب (ژن EDAR) هم وجود دارد، اما الگوی کلاسیک وابسته به X است.
در چند بیماری ژنتیکی دیگر، ناهنجاری دندانی جزو تظاهرات اصلی نیست. سندرم هانتر (MPS II) بیشتر با درگیری اسکلتی، قلبی و عصبی همراه است. سندرم آلپورت از نقص کلاژن نوع IV پدید میآید و با نفروپاتی، کاهش شنوایی و گرفتاری چشم تظاهر میکند. سندرم لش-نیهان هم اختلال متابولیسم پورین با ناتوانی ذهنی، اختلال حرکتی و خودزنی است.
Christ-Siemens-Touraine همان دیسپلازی اکتودرمی هیپوهیدروتیک است: مغلوب وابسته به X، ژن EDA.
دنتینوژنز ایمپرفکتا اختلال ارثی تشکیل عاج است و بیشتر از جهش ژن DSPP پدید میآید. این ژن دنتین سیالوفسفوپروتئین را میسازد که پس از برش به دو پروتئین لازم برای معدنی شدن عاج تبدیل میشود. توارث آن اتوزومی غالب است. دندانها رنگ مایل به آبی یا کهربایی و ظاهر شیریرنگ دارند، مینا زود میپرد و دندان بهسرعت ساییده میشود. در رادیوگرافی تاجها پیازیشکل، ریشهها باریک و اتاقک پالپ بسته است.
دنتینوژنز ایمپرفکتا: جهش DSPP، اتوزومی غالب؛ دندانهای کهربایی و اتاقک پالپ بسته در رادیوگرافی.